EN
Ein Käufer erhält ein Angebot für marine oder bovine Kollagenpeptide. Sofort stellt sich die Frage, ob diese Inhaltsstoffe legal in die EU und die USA eingeführt werden dürfen. Zwei unterschiedliche Regulierungssysteme regeln diese Entscheidung. Die EU wendet ihre Novel-Food-Verordnung an, während die USA auf den GRAS-Rahmen der FDA zurückgreifen. Für jeden Importeur ist es wichtig, die Unterscheidung zwischen neuartigen Lebensmitteln und dem GRAS-Status der FDA bei Kollagenpeptiden zu verstehen.
Traditionelle Kollagenquellen – Rinder-, Schweine- und Meereskollagen – fallen in der EU in der Regel nicht unter die Kategorie „Neuartige Lebensmittel“, wenn der Verbrauch vor Mai 1997 erfolgte. Importeure müssen dennoch die genaue Herkunft, das Extraktionsverfahren und die Genehmigungsdokumente bestätigen. In den USA gilt der GRAS-Status (Generally Recognized As Safe) als Selbstbestimmung unter Aufsicht der FDA (Food and Drug Administration). Die FDA-Vorabbenachrichtigung ist ein obligatorischer Importschritt, der häufig übersehen wird. Dieser Leitfaden bietet praktische Hinweise zur Überprüfung, um Zollkontrollen und Marktzugangsverweigerungen zu vermeiden.
Die Europäische Union wendet ein strenges Zulassungsverfahren für Lebensmittelzutaten an. Die Verordnung (EU) 2015/2283 regelt den Rahmen für neuartige Lebensmittel. Diese Verordnung legt fest, ob ein Produkt vor dem Inverkehrbringen in der EU einer Zulassung bedarf. Importeure müssen verstehen, wie dieses System Kollagenpeptide unterschiedlicher Herkunft klassifiziert.
Kollagenpeptide aus traditionellen tierischen Quellen fallen in der Regel nicht unter die Kategorie neuartiger Lebensmittel. Rinder-, Schweine- und Meereskollagen werden aus konventionellem tierischem Gewebe gewonnen und fallen somit in diese Kategorie. Entscheidend ist die bisherige Verwendung innerhalb der EU.
Damit Kollagenpeptide gemäß der EU-Verordnung 2015/2283 als nicht neuartig gelten, müssen sie eine signifikante Vorgeschichte des Lebensmittelkonsums innerhalb der EU vorweisen können.Mai 1997Peptide ohne diese Vorgeschichte werden automatisch als neuartige Lebensmittel eingestuft und dürfen erst nach erfolgter Zulassung vermarktet werden.
Das Hauptkriterium bezieht sich auf den Stichtag Mai 1997. Produkte, die vor diesem Datum in der EU in erheblichem Umfang konsumiert wurden, gelten als traditionelle Lebensmittel. Ein alternatives Kriterium gilt für Produkte mit dokumentierter Verwendung außerhalb der EU. Traditionelle Verwendung in mindestens einem Nicht-EU-Land fürmehr als 25 JahreDas Produkt ist von der Einstufung als neuartiges Lebensmittel ausgenommen.
Die meisten Kollagenpeptide stammen aus traditionellen Quellen wie z. B.Rinder- oder SchweinehautDiese Kriterien müssen erfüllt sein. Die Situation ändert sich jedoch, wenn Hersteller neue Extraktionsverfahren anwenden. Enzymatische Hydrolyseverfahren, die sich wesentlich von herkömmlichen Methoden unterscheiden, können den Status eines neuartigen Lebensmittels auslösen. Auch ungewöhnliche Herkunftsorte führen zu Komplikationen. Meereskollagen von Fischarten ohne etablierte EU-Verzehrgeschichte kann eine Einzelgenehmigung erfordern. Fermentierte Kollagenpeptide stellen eine weitere Kategorie dar, die in der Regel eine vollständige Zulassung als neuartiges Lebensmittel erfordert.
Importeure dürfen nicht davon ausgehen, dass ein Kollagenprodukt automatisch als nicht neuartig gilt. Jede Charge erfordert eine sorgfältige Prüfung ihrer spezifischen Herkunft und ihres Herstellungsverfahrens.
Importeure sollten vor der Auswahl eines Kollagenpeptid-Lieferanten ein systematisches Prüfverfahren durchführen. Die folgenden Schritte beschreiben die wichtigsten Prüfungen zur Einhaltung der EU-Vorschriften.
Prüfen Sie den EU-Katalog neuartiger LebensmittelDie Europäische Kommission unterhält diese durchsuchbare Datenbank. Importeure können nach Inhaltsstoff und Herkunft suchen. Der Katalog gibt an, ob ein Produkt zugelassen, zur Zulassung angemeldet oder neuartig ist. Die Einstufung als nicht neuartig schafft zunächst Vertrauen, Importeure sollten jedoch überprüfen, ob die tatsächliche Herkunft mit dem Katalogeintrag übereinstimmt.
Konsultieren Sie die zuständigen nationalen Behörden.Jeder EU-Mitgliedstaat unterhält eine Lebensmittelbehörde. Diese Behörden können in Grenzfällen beratend tätig werden. Importeure sollten Produktspezifikationen und Produktionsdetails zur amtlichen Prüfung einreichen. Diese Konsultation dient der Dokumentation der durchgeführten Sorgfaltsprüfung.
Autorisierungsdokumente von Lieferanten anfordernLieferanten müssen Nachweise für die Nichtneuheit der Rohstoffe erbringen. Diese Dokumentation umfasst historische Verbrauchsdaten, wissenschaftliche Literatur und Beschreibungen der Herstellungsverfahren. Bei neuartigen Rohstoffen müssen Lieferanten ein gültiges Genehmigungsschreiben der EFSA vorlegen. Ohne dieses Schreiben darf das Produkt nicht legal auf den EU-Markt gelangen.
Überprüfung der Einhaltung der Vorschriften der EinrichtungProduktionsstätten für Kollagen und Gelatine müssen in den EU-Zulassungslisten aufgeführt sein. Die Europäische Kommission führt diese Listen für Betriebe aus Drittländern. Importeure sollten sich vergewissern, dass ihr Lieferant über eine gültige Zulassung für die jeweilige Produktkategorie verfügt.
Der Verifizierungsprozess erfordert eine lückenlose Dokumentation. Importeure, die diese Schritte auslassen, riskieren Zollkontrollen, Warenbeschlagnahmungen und mögliche rechtliche Konsequenzen. Jeder Verifizierungsschritt trägt zu einer Konformitätsakte bei, die den Importeur entlang der gesamten Lieferkette schützt.
Die US-amerikanische Arzneimittelbehörde FDA erteilt keine Marktzulassung für Kollagenpeptide. Stattdessen basiert das GRAS-System (Generally Recognized as Safe) auf Selbstbewertung. Ein Hersteller oder Importeur bewertet die wissenschaftlichen Erkenntnisse und kommt zu dem Schluss, dass der Inhaltsstoff unter den vorgesehenen Verwendungsbedingungen sicher ist. Die FDA übt die Aufsicht aus, erteilt aber keine Zulassung. Es gibt zwei Wege: Erstens eine unabhängige GRAS-Bewertung. Das Unternehmen führt seine eigene Sicherheitsprüfung durch, ohne sie der FDA vorzulegen. Zweitens eine GRAS-Mitteilung an die FDA. Das Unternehmen reicht seine Schlussfolgerungen freiwillig ein, und die FDA stellt ein Antwortschreiben ohne Einwände aus. Ein positives Antwortschreiben stärkt das Marktvertrauen, ist aber nicht verpflichtend. Beide Wege erfordern eine solide wissenschaftliche Grundlage. Die Evidenz muss von qualifizierten Experten allgemein anerkannt werden. Für Kollagenpeptide umfasst diese Evidenz Folgendes:mehrere SchlüsselkomponentenDie
Charakterisierung der Inhaltsstoffe – Identität, Herkunft und Zusammensetzung
Überprüfung des Fertigungsprozesses
Spezifikationen und Grenzwerte für Schadstoffe, wie z. B. Schwermetalle und BSE/TSE-Kontrollen für Rinderquellen
Beurteilung der Ernährungsexposition
Überprüfung der toxikologischen Sicherheit
Verdaulichkeits- und Stoffwechseldaten
Veröffentlichte wissenschaftliche Literatur zu Sicherheit und Bioverfügbarkeit
Allergenitätsbewertung
Definierte beabsichtigte Nutzungsbedingungen
Bewertung durch ein qualifiziertes Expertengremium
Die Einstufung von Kollagenpeptiden als neuartiges Lebensmittel gemäß FDA GRAS ist hier von Bedeutung. In der EU ist eine zentrale Behörde für die Zulassung zuständig. In den USA liegt die Beweislast beim Importeur. Die veröffentlichte Literatur behandelt typischerweise Verdaulichkeit, Sicherheit nach oraler Einnahme, Bioverfügbarkeit und Anwendungen im Bereich Haut- und Gelenkgesundheit. Herkunftsspezifische Kontrollen sind weiterhin unerlässlich. Rinderkollagen erfordert Maßnahmen zur Risikominderung von BSE/TSE und Rückverfolgbarkeit. Meereskollagen muss auf Schwermetalle und Umweltgifte überwacht werden. Eine lange Geschichte sicherer Anwendung stützt die Schlussfolgerung, sofern die Charakterisierung der Inhaltsstoffe, die Herstellungsqualität, die Kontrolle von Verunreinigungen und die angemessenen Aufnahmemengen ausreichend berücksichtigt werden.
Importeure müssen vor dem Versand von Kollagenpeptiden in die USA eine vollständige Konformitätsdokumentation zusammenstellen. Die erforderliche Dokumentation dient mehreren Zwecken. Sie unterstützt die GRAS-Einstufung und erfüllt verschiedene regulatorische Anforderungen. Die vorherige Benachrichtigung durch die FDA ist einer der wichtigsten und oft übersehenen Schritte. Die FDA lehnt eine Lebensmittelimportlieferung ab, wenn diese mit folgenden Mängeln eintrifft:unzureichende VorankündigungDie ordnungsgemäße Einreichung ist eine unabdingbare Voraussetzung für die Teilnahme.
GelatineFür die Herstellung von Kollagenpeptiden in Lebensmitteln oder Nahrungsergänzungsmitteln ist eine Registrierung des Lebensmittelbetriebs bei der FDA, ein US-Vertreter und eine vorherige Benachrichtigung durch die FDA sowie eine vorschriftsmäßige Kennzeichnung erforderlich. Dokumentation derQuellarten und Herkunftist auch aufgrund der Überprüfung durch die BSE/TSE erforderlich.
Zu den obligatorischen Dokumenten gehören::
Handelsrechnung mit Produktbeschreibung, Menge und Preis
Packliste mit Aufschlüsselung der Sendung
FDA-Vorabmitteilung elektronisch vor Ankunft eingereicht
Analysezertifikat mit Angaben zur Chargenprüfung auf Reinheit, Mikrobiologie und Schwermetalle
Ursprungszeugnis zur Bestätigung des Produktionsstandorts
Das Analysezertifikat muss bestätigen, dass die Schadstoffkonzentrationen innerhalb der zulässigen Grenzwerte liegen. Bei Rinderkollagen muss die Dokumentation die Einhaltung der BSE/TSE-Richtlinien und die Rückverfolgbarkeit in zugelassene Länder nachweisen. Bei Meereskollagen muss die Dokumentation die Artenidentifizierung und Allergendeklarationen für Fisch enthalten. Importeure sollten vom Lieferanten einen GRAS-Bestimmungsbericht anfordern. Hat der Lieferant den unabhängigen Weg gewählt, muss der Bericht die Bewertung des qualifizierten Expertengremiums und alle relevanten Literaturangaben enthalten. Hat der Lieferant eine GRAS-Meldung eingereicht, sollte das Antwortschreiben der FDA der Sendung beiliegen. Die Unterscheidung zwischen neuartigen Lebensmitteln mit Kollagenpeptiden und dem GRAS-Status der FDA dient lediglich der Verdeutlichung des unterschiedlichen Dokumentationsaufwands. EU-Importeure stützen sich auf Katalogeinträge und Zulassungen. US-Importeure hingegen benötigen selbst erstellte Nachweise und eine vorherige Anmeldung. Fehlende Dokumente können zu einer Zollbeschränkung oder Einfuhrverweigerung führen.
Die Genehmigungsverfahren der EU und der USA unterscheiden sich grundlegend. Diese Unterschiede prägen jede Entscheidung eines Importeurs hinsichtlich der Einhaltung der Vorschriften. Das Verständnis dieser Unterschiede beugt kostspieligen Fehlern beim Markteintritt vor.
Die EU wendet ein zentralisiertes Zulassungsverfahren vor dem Inverkehrbringen an. Die EFSA prüft Anträge für neuartige Lebensmittel und erteilt verbindliche Zulassungen. Produkte, die unter die Novel-Food-Verordnung fallen, dürfen ohne diese ausdrückliche Zulassung nicht auf den EU-Markt gelangen. Das System legt dem Antragsteller die Beweislast für die Sicherheit auf, bevor ein kommerzieller Verkauf beginnen darf.
Das US-amerikanische Modell funktioniert anders. Der GRAS-Status der FDA basiert auf Selbstbewertung und nicht auf einer Zulassung vor dem Inverkehrbringen. Ein Hersteller bewertet die verfügbaren wissenschaftlichen Erkenntnisse und kommt zu dem Schluss, dass der Inhaltsstoff sicher ist. Die FDA erteilt keine Zulassung; sie prüft lediglich freiwillig eingereichte Meldungen. Diese Unterscheidung bedeutet, dass ein Produkt ohne Antwortschreiben der FDA in den US-amerikanischen Handel gelangen kann, sofern die Selbstbewertung auf fundierten Beweisen beruht.
Diese philosophische Kluft hat praktische Konsequenzen. EU-Importeure warten auf EFSA-Entscheidungen, die Jahre dauern können. US-Importeure agieren schneller, tragen aber eine größere rechtliche Verantwortung.Kollagenpeptid, neuartiges Lebensmittel, FDA GRASEin Vergleich verdeutlicht diese Spannung. Ein einzelner Inhaltsstoff unterliegt je nach Zielmarkt zwei völlig unterschiedlichen Nachweisstandards.
Trotz dieser philosophischen Unterschiede fordern beide Märkte eine umfassende Sicherheitsdokumentation. Fundierte toxikologische Daten, Schadstoffspezifikationen und Allergenbewertungen sind in beiden Konformitätsdokumenten enthalten. Die GMP-Zertifizierung genießt sowohl in Brüssel als auch in Washington hohes Ansehen. Die Dokumentation der Rückverfolgbarkeit von den Rohstoffen bis zum Endprodukt genügt den Aufsichtsbehörden beiderseits des Atlantiks.
Eine bestimmte Überschneidung verdient besondere Beachtung. US-amerikanische Betriebe, die Kollagen oder Gelatine in die EU exportieren, müssen in den von der EU zugelassenen Betriebslisten eingetragen sein. Die Europäische Kommission führt diese Register für Drittlandproduzenten. Importeure müssen vor dem Versand überprüfen, ob ihr US-amerikanischer Lieferant über einen aktuellen Eintrag verfügt. Diese Anforderung verbindet die beiden Regulierungsbereiche und überrascht viele unvorbereitete Importeure.
Beide Systeme prüfen auch quellenspezifische Risiken. Rinderkollagen löst in beiden Märkten Bedenken hinsichtlich BSE/TSE aus. Meereskollagen wirft überall Fragen zu Schwermetallen und Allergenen auf. Importeure, die eine umfassende Konformitätsdokumentation erstellen, können diese mit geringfügigen Anpassungen an beide Märkte anpassen. Die grundlegenden Nachweise bleiben dieselben; lediglich die Darstellung und der Einreichungsprozess ändern sich.
Unterschiedliche Kollagenquellen bergen unterschiedliche regulatorische Risiken. Rinderkollagen erfordert die Überprüfung der BSE/TSE-Konformität und Herkunftslandprüfungen. Marines Kollagen erfordertAllergenangaben für FischImporteure müssen jede Risikokategorie separat bewerten.
Die EU teilt die Infektiosität von Rindergewebe in drei Kategorien ein. Kollagen aus Häuten und Fellen fällt unterKategorie CDiese Klassifizierung gilt nur, wenn eine Kontamination mit Blut oder ZNS-Gewebe bei der Gewinnung vermieden wird. Für aus Knochen gewonnenes Kollagen gelten strengere Gelatinevorschriften. Auch die geografische BSE-Risikokategorie des Herkunftslandes ist relevant.
Risikorahmen | Kategorien / Stufen | Anwendung auf bovine Kollagenpeptidquellen |
|---|---|---|
Gewebeinfektiosität (EU) | Kategorie AHohe Infektiosität (ZNS-Gewebe) – verboten. | Kollagen aus Häuten/Fellen fällt unter Kategorie C, sofern Verunreinigungen vermieden werden. Für aus Knochen gewonnenes Kollagen gelten die Gelatine-Richtlinien, die die Entfernung von Schädel und Rückenmark vorschreiben. |
Geografisches BSE-Risiko (GBR) | GBR I & IIGeringstes Risiko – bevorzugte Bezugsquelle. | Für aus Knochen gewonnenes Kollagen sind Länder der Sicherheitsstufe GBR I oder II erforderlich. Häute/Felle bieten eine flexiblere Beschaffungsmöglichkeit, sofern Kreuzkontaminationen vermieden werden. |
Meereskollagen wird aus Fisch gewonnen – einem der Hauptallergene in Lebensmitteln. Bundesgesetzlich ist vorgeschriebenDeklaration von Fischen nach Artenauf dem Etikett. Die Bezeichnung „Meereskollagen“ allein genügt nicht den Anforderungen an die Allergenkennzeichnung.
Das Lebensmittelallergenkennzeichnungs- und Verbraucherschutzgesetz schreibt vor, dass Fisch als Allergen auf Lebensmittelverpackungen deklariert werden muss.Nahrungsergänzungsmittel unterliegen dem DSHEA und nicht dem FALCPA.Daher unterscheiden sich die Kennzeichnungsstandards. Importeure müssen diespezifische Fischarten innerhalb der ZutatenlisteEine separate Angabe wie „Enthält: Fisch (Tilapia)“ ist ebenfalls ausreichend. Marken müssen ihre Allergenkennzeichnungen aktualisieren, wenn sie zwischen Rinder- und Meeresfischen wechseln.
Für jede Kollagenlieferung ist eine vollständige Konformitätsdokumentation erforderlich. Ein Analysezertifikat dokumentiert die Reinheit und Kontaminationsprüfung auf Chargenebene. GMP- und ISO-Zertifizierungen belegen die Einhaltung der Qualitätsstandards der Produktionsstätte. GRAS-Bestimmungsberichte unterstützen den Marktzugang in den USA. EU-Novel-Food-Zulassungsschreiben bestätigen den Status als nicht neuartiges Lebensmittel für Lieferungen nach Europa.
Die Dokumentationsanforderungen variieren je nach Herkunft. Für Rinderkollagen sind BSE/TSE-Rückverfolgbarkeitsnachweise erforderlich. Meereskollagen erfordert eine Schwermetallanalyse und die Identifizierung der Art. Die Kennzeichnung muss den Standards des Zielmarktes hinsichtlich der Allergentransparenz entsprechen.
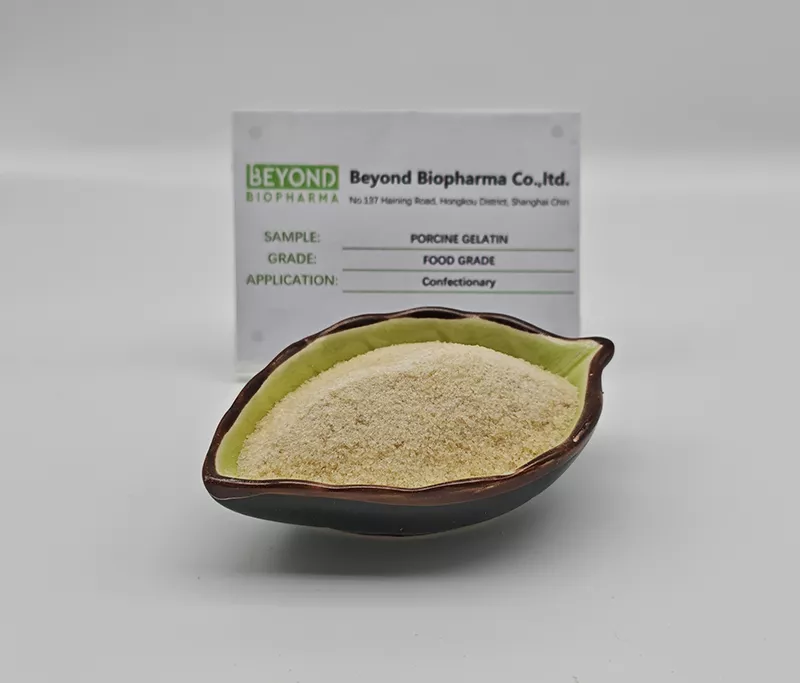
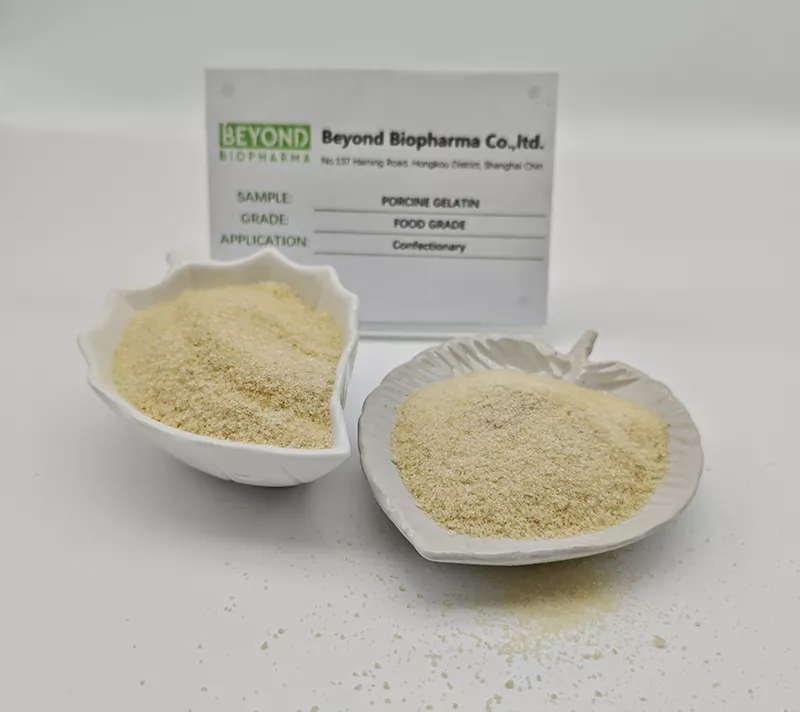
SchweinegelatineDas von BEYOND BIOPHARMA CO., LTD gelieferte Material stellt eine traditionelle Quelle mit etablierten Zulassungsverfahren dar. Dieser Inhaltsstoff wird aus Schweinehaut und -knochen gewonnen, einer in der EU vor Mai 1997 üblichen Quelle. Der Lieferant verfügt über GMP-, ISO 22000-, ISO 9001- und FSSC 22000-Zertifizierungen. Diese Dokumente vereinfachen den Verifizierungsprozess für Importeure. Schweinegelatine dient als praktisches Beispiel für einen risikoarmen Inhaltsstoff mit klaren Dokumentationsanforderungen für den EU- und den US-amerikanischen Markt.
Die Einhaltung der Vorschriften erfordert eine proaktive, quellenbezogene Überprüfung anstelle passiver Annahmen. Traditionelle Kollagenquellen – Rind, Schwein und Meer – folgen in der Regel klareren regulatorischen Vorgaben. Importeure müssen dennoch die genaue Quelle, das Extraktionsverfahren und die Dokumentation sowohl für den EU- als auch für den US-Markt bestätigen. Die Einstufung von Kollagenpeptiden als neuartiges Lebensmittel gemäß FDA GRAS verdeutlicht, warum jede Lieferung sorgfältig geprüft werden muss. Zwei kritische Schritte werden oft vernachlässigt: die Einreichung der FDA-Voranmeldung und die Zulassung der Produktionsstätte in der EU. Die Missachtung einer dieser Anforderungen kann zu Zollstopps, Produktbeschlagnahmungen oder Marktzugangsverweigerungen führen. Das Verständnis der FDA-GRAS-Rahmenbedingungen für Kollagenpeptide als neuartiges Lebensmittel hilft Importeuren bei der Auswahl von Lieferanten mit vollständiger Dokumentation. Die Zusammenarbeit mit etablierten Lieferanten wie BEYOND BIOPHARMA CO., LTD sichert den Zugang zu GMP-zertifizierten Produkten und lückenlosen Nachweisen zur Einhaltung der Vorschriften. Solche Partnerschaften gewährleisten einen reibungslosen Markteintritt und die langfristige Einhaltung der Vorschriften.
Der Katalog dient als Orientierungshilfe und stellt keine abschließende Rechtsnorm dar. Importeure sollten die Katalogangaben lediglich als Ausgangspunkt betrachten. Die nationalen zuständigen Behörden bieten verbindliche Auslegungen für spezifische Produkte. Lieferanten sollten Belege vorlegen, die bestätigen, dass ihre genaue Herkunft und Gewinnungsmethode mit dem Katalogeintrag übereinstimmen.
Die Zollbeamten werden die Sendung am Einfuhrhafen ablehnen. Die FDA verlangt jedoch eine vorherige Anmeldung vor Ankunft der Ware. Importeure können diesen Fehler im Nachhinein nicht mehr korrigieren. Die Ablehnung führt zu Lagergebühren, Rücksendekosten und möglicherweise zum Verlust der gesamten Produktcharge.
Wichtige Sicherheitsdaten werden zwischen den Märkten ausgetauscht, die Übermittlungsformate unterscheiden sich jedoch. Die EU verlangt eine Katalogprüfung und die Bestätigung der Betriebsstättenregistrierung. Die USA fordern GRAS-Einstufungsberichte und eine vorherige Meldung. Importeure sollten separate, auf die jeweiligen regulatorischen Rahmenbedingungen zugeschnittene Konformitätsdokumente führen, anstatt sich auf einen einheitlichen Dokumentensatz zu verlassen.
Diese Unterscheidung beeinflusst, welche Fragen Importeure ihren Lieferanten stellen. Für Produkte, die in die EU geliefert werden, ist ein Nachweis über den Verbrauch vor 1997 oder eine EFSA-Zulassung erforderlich. Für Produkte, die in die USA geliefert werden, sind GRAS-Bestimmungsberichte und Gutachten von Expertengremien notwendig. Importeure sollten beide Dokumentarten von Lieferanten anfordern, die mehrere Märkte bedienen, um Lücken in ihren Konformitätsdokumenten zu vermeiden.
Tel.: +86 21 65010906
Handy/WhatsApp/WeChat:
+86 13482884055
+86 18657345785
E-Mail:sales@beyondbiopharma.com


 EnglischEN


